


Michela Brena1, Eleonora Di Carlo2
1SSD Dermatologia Pediatrica, Fondazione IRCCS Ca’ Granda Ospedale Maggiore Policlinico di Milano, Milano; 2SSD Dermatologia Pediatrica, Scuola di Specializzazione in Pediatria, Università degli Studi di Milano, Milano
L’epidermolisi bollosa (EB) comprende un gruppo eterogeneo di malattie genetiche caratterizzate da fragilità mucocutanea, con formazione di bolle, erosioni e ulcerazioni a carico della cute e delle mucose in risposta a traumi meccanici anche minimi (1). Alla base di questa fragilità vi è una ridotta resistenza delle strutture deputate alla stabilità meccanica dell’epidermide e della giunzione dermo-epidermica, tra cui la rete di filamenti intermedi di cheratina, i desmosomi, gli emidesmosomi, i filamenti e le fibrille di ancoraggio. L’eterogeneità clinica e genetica dell’EB riflette la presenza di varianti patogenetiche in almeno 21 geni diversi, che codificano per proteine intracellulari, transmembrana ed extracellulari con funzione prevalentemente strutturale (1,2).
Epidemiologia
I dati epidemiologici disponibili sull’EB mostrano una notevole variabilità tra le diverse aree geografiche. Negli Stati Uniti, i dati del National Epidermolysis Bullosa Registry hanno stimato un’incidenza complessiva di circa 20 casi per milione di nati vivi e una prevalenza di circa 11 casi per milione di abitanti (3). In Europa sono state riportate prevalenze differenti nei diversi registri nazionali, sottolineando l’importanza della raccolta sistematica dei dati per migliorare la conoscenza della reale frequenza della patologia e della distribuzione dei suoi sottotipi.
Fisiopatologia della giunzione dermo-epidermica
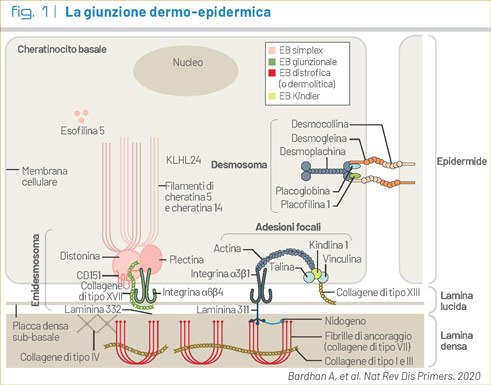 La fisiopatologia dell’EB va interpretata alla luce dell’organizzazione della giunzione dermo-epidermica, struttura che garantisce l’adesione tra epidermide e derma (Fig. 1). I filamenti intermedi del citoscheletro dei cheratinociti basali si collegano alle placche emidesmosomiali; gli emidesmosomi sono a loro volta connessi alla lamina densa mediante i filamenti di ancoraggio, mentre più in profondità le fibrille di ancoraggio stabilizzano la membrana basale al derma papillare sottostante (4). L’EB può quindi essere interpretata come il risultato di un difetto dei meccanismi di adesione intraepidermici o dermo-epidermici: la proteina coinvolta e la sede ultrastrutturale del difetto determinano il livello di clivaggio tissutale e, di conseguenza, il sottotipo di malattia. La compromissione di queste strutture spiega non solo la fragilità cutanea, ma anche il possibile coinvolgimento delle mucose e di altri epiteli, rendendo conto della variabilità clinica e della potenziale natura multisistemica della malattia (2,4).
Quattro sottotipi
La classificazione attualmente utilizzata segue un approccio stepwise che integra il livello ultrastrutturale di clivaggio, il fenotipo clinico ed i dati genetico-molecolari (5).
In base alla sede del clivaggio, l’EB viene suddivisa in quattro gruppi principali, come illustrato in figura 1: epidermolisi bollosa epidermolitica o simplex (EBS), caratterizzata da fragilità intraepidermica; epidermolisi bollosa giunzionale (JEB), con separazione tissutale a livello della lamina lucida; epidermolisi bollosa dermolitica o distrofica (DEB), con clivaggio al di sotto della lamina densa; ed epidermolisi bollosa Kindler (KEB), nella quale il piano di clivaggio è variabile e può localizzarsi a diversi livelli della giunzione dermo-epidermica (5).
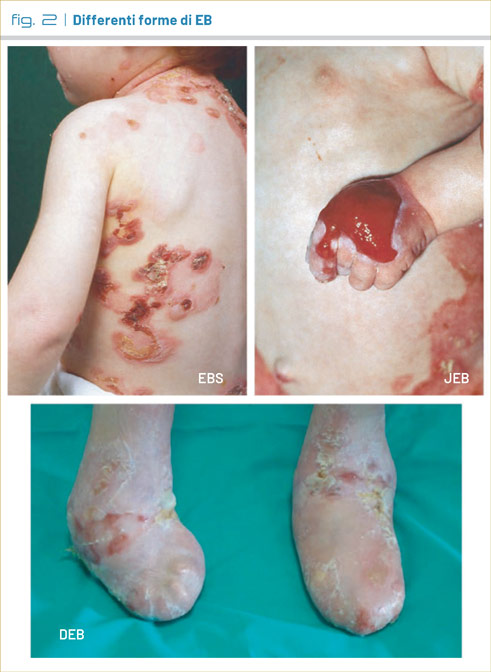 L’EBS rappresenta il sottogruppo più frequente ed è associata prevalentemente a varianti patogenetiche di KRT5 e KRT14, geni che codificano per proteine fondamentali per il mantenimento della stabilità meccanica dei cheratinociti basali (4). Il quadro clinico varia da forme localizzate, caratterizzate principalmente da bolle a livello palmoplantare, a forme generalizzate severe (Fig. 2) (4).
La JEB è generalmente trasmessa con modalità autosomica recessiva ed è causata soprattutto da varianti di geni che codificano per componenti della giunzione dermo-epidermica, tra cui laminina-332, collagene XVII ed integrina a6b4 (4). Le forme severe possono associarsi a marcata fragilità cutanea e mucosale, tessuto di granulazione esuberante, anomalie dentarie e coinvolgimento extracutaneo (Fig. 2) (4).
Tutti i tipi di DEB sono invece causati da varianti patogenetiche del gene COL7A1, che codifica per il collagene di tipo VII, componente fondamentale delle fibrille di ancoraggio (5). Nelle forme recessive severe, l’assenza del collagene VII determina fragilità mucocutanea severa, cicatrizzazione, fibrosi, contratture articolari e pseudosindattilia progressiva (Fig. 2) (1).
La KEB è causata da varianti bialleliche di FERMT1 ed è caratterizzata da fragilità cutanea, fotosensibilità, atrofia e poichilodermia progressiva, cui può associarsi coinvolgimento mucoso (4).
Diagnosi
Una diagnosi accurata e una corretta sottoclassificazione dell’EB consentono una valutazione prognostica della severità di malattia, un’adeguata pianificazione della gestione clinica, il counseling genetico ed il possibile accesso a strategie di medicina di precisione (2). L’iter diagnostico comprende anamnesi ed esame obiettivo, seguiti dall’integrazione di indagini immunopatologiche e molecolari (4). L’immunofluorescenza su biopsia cutanea consente di definire il livello di clivaggio e di valutare l’espressione delle principali proteine della giunzione dermo-epidermica (2). L’analisi genetica permette di identificare la variante patogenetica responsabile, la modalità di trasmissione e l’eventuale eleggibilità a trattamenti mirati; per questo motivo è raccomandata nei pazienti con diagnosi accertata o sospetta di EB (2). La microscopia elettronica mantiene invece un ruolo nei casi selezionati nei quali l’immunofluorescenza o l’analisi genetica non risultino conclusive (2).
Manifestazioni extracutanee e complicanze sistemiche
Sebbene il coinvolgimento cutaneo-mucoso rappresenti l’aspetto predominante, l’EB deve essere considerata una patologia multisistemica (4,6,7). I geni coinvolti sono infatti in parte espressi anche in altri tessuti epiteliali e mesenchimali, rendendo possibile la comparsa di manifestazioni extracutanee e complicanze a carico di numerosi organi ed apparati (6,7) (Fig. 3).
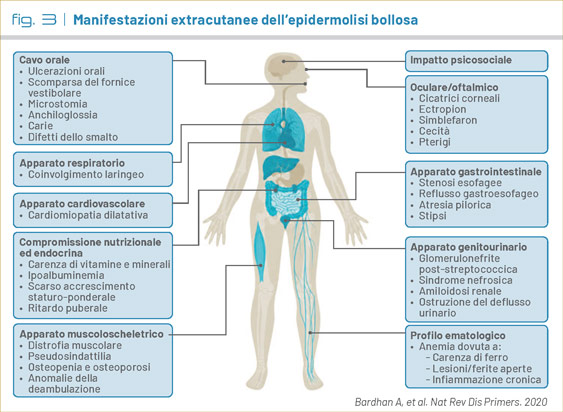 Il tratto gastrointestinale può essere interessato da reflusso gastroesofageo, stenosi esofagee, stipsi e malnutrizione (6). Il ridotto introito alimentare, le perdite croniche attraverso le ferite e lo stato infiammatorio cronico contribuiscono allo sviluppo di deficit proteico-calorici e carenze di micronutrienti (6). L’anemia è frequente nelle forme severe ed è generalmente multifattoriale, legata alla combinazione di infiammazione cronica, carenza marziale e perdite ematiche persistenti (7). Possono inoltre comparire complicanze renali, genitourinarie e cardiovascolari, osteopenia e osteoporosi, scarso accrescimento staturo-ponderale, ritardo puberale, coinvolgimento oculare e laringeo, oltre a dolore cronico e prurito (6,7).
Nella epidermolisi bollosa distrofica recessiva severa (EBDR), la formazione ricorrente di bolle e la successiva cicatrizzazione possono determinare contratture articolari, limitazione funzionale e deformità progressive delle mani fino alla pseudosindattilia, con conseguente compromissione dell’autonomia nelle attività quotidiane (7).
Tra le complicanze più rilevanti e potenzialmente gravi rientrano inoltre le infezioni ed il carcinoma squamocellulare cutaneo; quest’ultimo rappresenta una delle principali cause di morte nei pazienti con EBDR ed è caratterizzato da insorgenza precoce e comportamento particolarmente aggressivo (4). La comparsa di una lesione cronica che modifichi il proprio aspetto, aumenti rapidamente di dimensioni, diventi più dolorosa o sanguinante o non risponda alle medicazioni abituali deve pertanto indurre ad una valutazione tempestiva.
Gestione clinica
In assenza di una terapia curativa per la maggior parte delle forme di EB, la presa in carico rimane fondata su misure preventive, cura della cute e delle lesioni, trattamento sintomatico delle manifestazioni cutanee ed extracutanee e identificazione precoce delle complicanze (8). Il management deve essere individualizzato in base al sottotipo, all’età del paziente, alla severità del quadro clinico ed alle esigenze del paziente e della famiglia (8).
La wound care rappresenta il cardine del trattamento quotidiano e deve essere personalizzata in base alla sede, alle caratteristiche delle lesioni e all’impatto delle medicazioni sulla vita quotidiana (8,9). Dolore e prurito devono essere ricercati e trattati attivamente, poiché rappresentano due dei sintomi maggiormente responsabili del burden clinico della malattia (8).
Nelle forme più severe, il follow-up deve essere regolare e multidisciplinare e coinvolgere, in relazione alle necessità del singolo paziente, dermatologo, pediatra, genetista, infermiere esperto in wound care, gastroenterologo, nutrizionista, odontoiatra, oftalmologo, fisioterapista, terapista del dolore e psicologo (8,9).
Per le motivazioni sopra esposte, anche la qualità della vita di pazienti, caregiver e familiari risulta significativamente ridotta per l'impatto della condizione.
Nuove frontiere terapeutiche
Negli ultimi anni il panorama terapeutico dell’EB si è progressivamente ampliato oltre la sola terapia di supporto. Accanto alle strategie finalizzate alla guarigione delle ferite sono stati sviluppati approcci cellulari e genici diretti alla correzione del difetto molecolare responsabile della malattia. Parallelamente sono in studio strategie basate su terapia genica e cellulare ex vivo e in vivo, editing genomico, oligonucleotidi antisenso, protein replacement therapy, read-through therapy e trattamenti antifibrotici (10). Nonostante questi progressi, le terapie attualmente disponibili non consentono una correzione definitiva e sistemica di tutte le manifestazioni dell’EB; la wound care, la prevenzione delle complicanze ed il follow-up multidisciplinare continuano pertanto a rappresentare elementi imprescindibili della presa in carico.
In conclusione, la EB comprende un ampio spettro di malattie geneticamente e clinicamente eterogenee, accomunate da fragilità mucocutanea ma caratterizzate da burden clinico e prognosi estremamente variabili. La crescente conoscenza dei meccanismi molecolari ha consentito di migliorare la classificazione, l’inquadramento diagnostico e la definizione prognostica della malattia e sta progressivamente modificando le possibilità terapeutiche.
La presa in carico deve tuttavia rimanere globale, continuativa e multidisciplinare, con l’obiettivo non soltanto di favorire la guarigione delle ferite ma anche di prevenire e gestire le complicanze extracutanee e migliorare la qualità di vita dei pazienti e delle loro famiglie.
Bibliografia
- Tadini G, Brena M, Pezzani L, Besagni F. Atlas of Genodermatoses. 3rd ed.
- Has C, Liu L, Bolling MC, et al. Clinical practice guidelines for laboratory diagnosis of epidermolysis bullosa. Br J Dermatol. 2020;182(3):574-592.
- Fine JD. Epidemiology of inherited epidermolysis bullosa based on incidence and prevalence estimates from the National Epidermolysis Bullosa Registry. JAMA Dermatol. 2016;152(11):1231-1238.
- Bardhan A, Bruckner-Tuderman L, Chapple ILC, et al. Epidermolysis bullosa. Nat Rev Dis Primers. 2020;6(1):78.
- Has C, Bauer JW, Bodemer C, et al. Consensus reclassification of inherited epidermolysis bullosa and other disorders with skin fragility. Br J Dermatol. 2020;183(4):614-627.
- Fine JD, Mellerio JE. Extracutaneous manifestations and complications of inherited epidermolysis bullosa: part I. Epithelial associated tissues. J Am Acad Dermatol. 2009;61(3):367-384.
- Fine JD, Mellerio JE. Extracutaneous manifestations and complications of inherited epidermolysis bullosa: part II. Other organs. J Am Acad Dermatol. 2009;61(3):387-402.
- El Hachem M, Zambruno G, Bourdon-Lanoy E, et al. Multicentre consensus recommendations for skin care in inherited epidermolysis bullosa. Orphanet J Rare Dis. 2014;9:76.
- El Hachem M, Diociaiuti A, Bonamonte D, et al; Delphi Study Group. Taking care of patients with recessive dystrophic epidermolysis bullosa from birth to adulthood: a multidisciplinary Italian Delphi consensus. Orphanet J Rare Dis. 2025;20(1):128.
- Hou PC, Del Agua N, Lwin SM, et al. Innovations in the Treatment of Dystrophic Epidermolysis Bullosa (DEB): Current Landscape and Prospects. Ther Clin Risk Manag. 2023;19:455-473.
