


Alessio Di Fonzo, Marco Percetti, Edoardo Monfrini
Fondazione IRCCS Ca' Granda Ospedale Maggiore Policlinico, Milano
Le malattie da accumulo lisosomiale (Lysosomal Storage Disorders, LSD), tradizionalmente considerate patologie pediatriche rare, hanno negli ultimi quindici anni assunto un ruolo centrale anche nella neurologia dell'adulto, grazie alla scoperta del legame tra mutazioni del gene GBA1 e malattia di Parkinson (PD). GBA1 codifica la glucocerebrosidasi (GCase), l'enzima lisosomiale deficitario nella malattia di Gaucher; le sue varianti patogenetiche rappresentano oggi il più importante fattore di rischio genetico per il Parkinson, presenti nel 5-20% dei pazienti a seconda della popolazione, e si associano a un fenotipo a esordio più precoce, progressione motoria accelerata e maggior rischio di compromissione cognitiva (1).
Sono stati proposti diversi meccanismi patogenetici, che con ogni probabilità contribuiscono tra loro in modo concomitante: la GCase mutata induce stress del reticolo endoplasmatico e riduzione della clearance autofagico-lisosomiale; l'accumulo di alfa-sinucleina patologica, proteina da tempo implicata nella malattia di Parkinson, a sua volta, inibisce il traffico della GCase verso il lisosoma, aggravando la disfunzione. Questa convergenza meccanicistica ha aperto la strada a strategie terapeutiche mutuate dall'esperienza nelle LSD classiche, oggi in sperimentazione clinica sul Parkinson.
Chaperoni farmacologici e attivatori allosterici
La terapia chaperonica farmacologica utilizza molecole come l'ambroxolo, un mucolitico riposizionato capace di attraversare la barriera ematoencefalica e potenziare l'attività della GCase mutata e wild-type. Lo studio pilota di Mullin et al. ha mostrato un aumento dei livelli di GCase liquorale e una riduzione dell'alfa-sinucleina (2), un beneficio ulteriormente supportato da un registro real-life su pazienti con malattia di Gaucher e Parkinson GBA1-correlato (3). Questi risultati sono ora in fase di verifica in trial randomizzati controllati, tra cui gli studi di fase II AMBITIOUS (4) e GREAT (5) (quest'ultimo con dosaggi fino a 1800 mg/die) e il più ampio trial di fase III ASPro-PD, che arruolerà 330 pazienti con Parkinson stratificati per lo stato genetico di GBA1 (6).
Un secondo approccio, gli attivatori allosterici della GCase come BIA 28-6156, ha mostrato buona tollerabilità e capacità di aumentare l'attività enzimatica nel liquido cerebrospinale nel trial di fase 1b (7), tuttavia sembra non aver raggiunto gli endpoint di efficacia nello studio di fase II ACTIVATE.
I limiti della riduzione del substrato e l'importanza della stratificazione
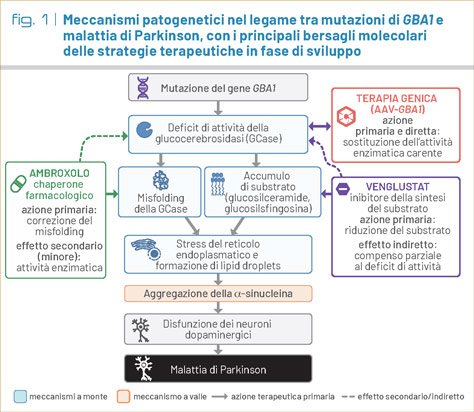 Non tutte le strategie hanno dato risultati altrettanto incoraggianti: la riduzione del substrato con venglustat, un inibitore della glucosilceramide sintasi già studiato nella malattia di Gaucher, non ha rallentato la progressione motoria nello studio MOVES-PD, con un andamento clinico peggiore rispetto al placebo (8). Questi risultati, come quelli degli altri trial citati, vanno tuttavia interpretati con prudenza: non è ancora chiaro se la stratificazione dei pazienti finora arruolati sia ottimale, né se i meccanismi molecolari bersaglio delle diverse terapie varino in funzione del tipo di mutazione di GBA1 (varianti con maggior effetto di riduzione dell’attività enzimatica rispetto a varianti che impattano sulla conformazione della proteina), dell'area cerebrale coinvolta, o della presenza di altri fattori, genetici e non genetici, in grado di modulare la risposta al trattamento.
Terapia genica e ripristino del pH lisosomiale
Sul fronte della terapia genica, vettori virus adeno-associati (AAV) per la sostituzione di GBA1 sono entrati in sperimentazione clinica precoce (9), mentre studi preclinici più recenti esplorano il ripristino farmacologico del pH lisosomiale come nuova via per recuperare la mitofagia nei neuroni dopaminergici mutati (Fig. 1).
Verso una medicina di precisione
Questi risultati, ancora preliminari ma in rapida evoluzione, ridisegnano il confine tra malattie rare lisosomiali e neurodegenerazione comune, e suggeriscono che le competenze maturate nei centri di malattie rare possano tradursi in una medicina di precisione anche per sottotipi genetici del Parkinson.
Bibliografia
- Sidransky E, Nalls MA, Aasly JO, et al. Multicenter analysis of glucocerebrosidase mutations in Parkinson's disease. N Engl J Med. 2009; 361:1651-1661.
- Mullin S, Smith L, Lee K, et al. Ambroxol for the treatment of patients with Parkinson disease with and without glucocerebrosidase gene mutations: a nonrandomized, noncontrolled trial. JAMA Neurol. 2020; 77:427-434.
- Istaiti M, Revel-Vilk S, Becker-Cohen M, et al. Upgrading the evidence for the use of ambroxol in Gaucher disease and GBA related Parkinson: investigator-initiated registry based on real-life data. Am J Hematol. 2021; 96(5):545-551.
- Colucci F, Avenali M, De Micco R, et al. Ambroxol as a disease-modifying treatment to reduce the risk of cognitive impairment in GBA-associated Parkinson's disease: the AMBITIOUS study protocol. BMJ Neurol Open. 2023; 5:e000535.
- Siemeling O, Slingerland S, van der Zee S, van Laar T. Study protocol of the GRoningen early-PD Ambroxol treatment (GREAT) trial. BMC Neurol. 2024; 24:146.
- Toffoli M, Menozzi E, Cullen M, et al. Protocol of ASPro-PD: a phase 3 trial of ambroxol to slow progression in genetically stratified Parkinson's disease. J Neurol. 2026; 273:151151.
- den Heijer JM, Cullen VC, Quadri M, et al. A Phase 1B Trial in GBA1-Associated Parkinson's Disease of BIA-28-6156, a Glucocerebrosidase Activator. Mov Disord. 2023; 38:1197-1208.
- Giladi N, Alcalay RN, Cutter G, et al. Safety and efficacy of venglustat in GBA1-associated Parkinson's disease: an international, multicentre, double-blind, randomised, placebo-controlled, phase 2 trial. Lancet Neurol. 2023; 22:661-671.
- ClinicalTrials.gov. A Clinical Trial of CAP-003 Gene Therapy in Adult Patients With GBA1-Associated Parkinson's Disease (NCT07011771). 2025.
